



-
Home -
关于我们 
-
专业领域
-
企业团队
-
新闻资讯
-
联系我们
新闻资讯
一个以AAV载体为核心的眼科基因治疗项目


这是一个以AAV载体为核心、针对遗传性眼病的基因治疗项目,核心产品为全球首个进入临床阶段的BCD基因治疗药物。该产品已在中国完成III期临床试验,并获得FDA批准开展国际多中心III期临床,同时获得NMPA突破性治疗品种认定和FDA再生医学先进疗法认定。这个项目的核心突破,是解决了BCD这一罕见遗传性眼病长期缺乏有效治疗手段的困境。在I/II期临床中,低剂量组50%的受试者在第365天实现至少15个字母的BCVA改善,平均改善13.8个字母。这一数据验证了AAV载体在RPE细胞靶向递送中的临床可行性。本文基于公开资料对该项目进行逻辑拆解与分析,不构成投资建议。
一、一个被忽视的罕见眼病赛道
BCD是一种由CYP4V2基因突变引起的常染色体隐性遗传性视网膜病变。CYP4V2基因突变影响视网膜色素上皮细胞中的脂质代谢,导致RPE功能障碍和继发的光感受器变性。患者通常在二三十岁开始出现夜盲、视力下降和视野缩窄,到五六十岁进展为法定盲。
从流行病学看,全球BCD患者约15.6万至27.9万人,其中中国约5.6万至17.9万人,海外约10万人。在遗传性视网膜病变中,BCD占比约12.8%,是较为常见的IRD亚型之一。这一患病率意味着BCD在罕见病中并非极端小众,具备支撑商业化产品的患者基础。
但长期以来,BCD没有获批的治疗手段。 患者只能面对视力持续下降直至失明的自然病程。自然病史研究显示,BCD患者BCVA每年下降约4.5个字母,确诊后10至20年内丧失中心视力。这一明确的疾病进展速度,为基因治疗产品的疗效评估提供了清晰的对照基准。
从疾病机制看,BCD的致病基因明确、靶细胞明确、给药路径明确,这三个确定性使基因替代治疗成为最直接的技术路径。与多基因、多机制参与的复杂眼病不同,BCD的单基因遗传特性使其成为基因治疗理想的适应症。
二、技术路径:AAV载体递送基因替代
这个项目的技术逻辑是基因替代治疗:通过视网膜下注射,将携带正常基因的AAV载体递送至视网膜色素上皮细胞,使RPE细胞恢复正常的脂质代谢功能,从而延缓或阻止光感受器的继发性变性。项目采用AAV8作为递送载体。视网膜下注射是眼科基因治疗中已获商业验证的给药方式。
全球首款获批的眼科基因治疗药物Luxturna同样采用AAV载体和视网膜下注射,用于治疗RPE65基因突变导致的Leber先天性黑蒙。定价42.5万美元/眼。BCD与RPE65-LCA同属IRD,靶细胞均为RPE细胞,这为核心产品的注册路径和商业化前景提供了可比参照。从患病率看,BCD在美国约5500人,高于RPE65-LCA的1000至2000人,这为商业化潜力提供了更大的患者基数。
从技术平台的延展性看,AAV载体平台、视网膜下注射工艺、RPE细胞靶向递送能力,可复用到多个IRD适应症。这意味着核心产品的成功不仅是单一产品的成功,更是平台能力的验证。如果AAV载体在RPE细胞中的转导效率和表达持续时间得到临床验证,后续适应症的开发就不需要从零开始搭建底层技术。
三、临床数据:低剂量组疗效最优
这个项目的临床进展覆盖了IIT、I/II期和III期三个阶段,累计完成超过70例BCD患者的给药。
(一)IIT阶段IIT阶段完成了首例患者给药和初步安全性验证。
IIT-1于2021年4月启动,在1例患者中完成给药,核心随访期1年;IIT-2于2022年9月启动,入组6例患者,核心随访期1年。
(二)I/II期临床采用开放标签、单臂设计,设置低、中、高三个剂量组进行剂量探索。
低剂量组(7.5×10¹⁰ vg/眼)入组7例,中剂量组入组3例,高剂量组入组1例。三个剂量组的疗效和安全性呈现出明显的剂量依赖性差异。
低剂量组疗效最优且安全性最好。 第365天时,低剂量组受试者BCVA较基线平均改善13.8个字母,50%的受试者改善至少15个字母。从时间曲线看,低剂量组的视力改善从第8周开始显现,在第26周至第52周持续稳定,未出现回落。这一持续改善的趋势,与AAV载体介导的基因表达需要一定时间累积、并在表达稳定后持续发挥作用的机制一致。
中剂量组疗效弱于低剂量组。 第365天时,中剂量组BCVA较基线平均改善4.0个字母。从时间曲线看,中剂量组的视力改善幅度较小,且个体间差异较大,部分受试者的改善幅度接近低剂量组,部分受试者改善不明显。这一结果表明,中剂量并未带来比低剂量更好的疗效,反而增加了不良事件的发生率。
高剂量组出现疗效无法维持的情况。 高剂量组仅有1例受试者,该受试者在D7实现18个字母的BCVA改善,但在D14停用糖皮质激素后出现眼部炎症,BCVA改善在D365降至0。这一单例数据虽然不足以支撑统计学结论,但提供了一个重要的安全性信号:高剂量AAV载体在眼内可能引发更强的免疫反应,停用免疫抑制后炎症反弹,直接抹掉了早期的视力获益。
这一剂量-疗效关系表明,AAV基因治疗在眼科中的剂量选择需要平衡疗效和免疫反应——剂量过高可能触发免疫反应,反而损害疗效;剂量过低则可能无法达到治疗所需的基因表达水平。低剂量组的数据表明,7.5×10¹⁰ vg/眼可能是当前给药方案下的最优剂量。
(三)III期临床采用多中心、随机、对照设计。
中国III期于2026年4月完成,低剂量组31例、对照组32例,主要终点为第52周BCVA变化。FDA已批准国际多中心III期临床,计划在海外开展低剂量组32例、对照组32例的随机对照试验。这一全球注册策略意味着产品在中国获批后,将同步推进海外市场注册。
四、管线布局:基因替代与基因编辑双线并行
除核心产品外,项目在基因替代和基因编辑两个方向布局了多条管线:
基因替代方向,除BCD外,还布局了adRP、Stargardt病、RP等适应症。其中Stargardt病在中国处于领先地位,与竞品处于同一阶段。Stargardt病是青少年黄斑变性最常见的遗传形式,患者基数较大,与BCD共享RPE细胞靶向递送的技术平台。
基因编辑方向,核心管线针对adRP,采用CRISPR/Cas9介导的同源非依赖靶向整合技术,为全球首个进入临床的RHO基因编辑疗法。此外还布局了xlRP、Usher综合征等适应症。基因编辑管线的推进,展示了从基因替代向基因编辑延伸的技术空间。
基因替代和基因编辑两条技术路线的并行布局,既覆盖了不同突变类型的患者群体,也为技术平台的持续迭代提供了方向。
五、行业地位:BCD领域全球首个进入III期的基因治疗产品
从竞争格局看,这个项目在BCD基因治疗领域处于全球领先地位。核心产品是全球首个进入临床阶段的BCD基因治疗药物,也是首个完成III期临床试验的BCD疗法。
监管认定方面,产品于2024年6月获得NMPA突破性治疗品种认定,2024年7月获得FDA再生医学先进疗法认定。这两项认定意味着产品在注册路径上享有加速审评和滚动提交等政策支持,也体现了监管机构对产品临床价值的认可。
从市场空间看,BCD全球患者约15.6万至27.9万人,中国约5.6万至17.9万人。参照已获批眼科基因治疗产品的定价,以及BCD在主要市场的患者规模,这个项目的商业化潜力明确。视网膜下注射的给药方式已在获批产品中实现商业化,手术路径和支付模式有现成参考。
从竞争壁垒看,眼科基因治疗的门槛不仅在于载体的选择和基因的鉴定,更在于临床开发的全流程能力——从IIT到注册临床、从中国到全球、从基因替代到基因编辑。这个项目在BCD适应症上已经完成了中国III期临床,并启动了国际多中心III期,这一临床进展的领先身位是短期内难以被超越的。
六、BD合作价值
从BD交易的视角看,这个项目的核心价值在于:它提供了一个已经完成中国III期临床、并获得FDA批准开展国际多中心III期的眼科基因治疗标的。
第一,注册风险已大幅降低。 中国III期临床已完成,FDA已批准国际多中心III期,NMPA突破性治疗品种和FDA再生医学先进疗法双重认定,意味着产品已经跨过临床前和早期临床的主要不确定性。买方评估的重点可以从“技术能不能成药”转向“注册能不能获批、商业化能不能放量”。这个阶段的标的,定价逻辑比临床前项目清晰得多。
第二,技术平台有延展空间。 AAV载体平台、视网膜下注射工艺、RPE细胞靶向递送能力可复用到多个IRD适应症,基因编辑管线展示了从基因替代向基因编辑延伸的技术空间。对买方而言,这不是一款产品的交易,而是一个眼科基因治疗平台的交易。后续管线的推进不需要从零开始搭建底层能力。
第三,临床数据有明确锚点。 低剂量组50%受试者改善至少15个字母、平均改善13.8个字母的数据,为III期临床的疗效预期和BD交易的首付款、里程碑设置提供了可量化的参考。低剂量组安全性最优,也为剂量选择提供了依据。这些数据不仅支撑了当前的估值,也为后续适应症拓展的疗效预期提供了参照。
第四,适合采用“首付款+里程碑+销售分成”的结构。 首付款对应技术平台和已完成的III期临床数据,里程碑与注册进展和适应症拓展挂钩,销售分成对应商业化后的持续收益。买方可以是希望切入眼科基因治疗赛道的药企,也可以是希望补充罕见病管线的创新药企。从交易时机看,中国III期临床完成、国际多中心III期即将启动,是BD交易窗口打开的关键节点。
七、结语
这个项目的核心价值在于:它通过AAV载体介导的基因替代治疗,在BCD患者中验证了视力改善的临床疗效,并完成了中国III期临床。后续关键节点在于中国III期临床的数据读出、国际多中心III期的启动和推进,以及基因编辑管线的临床进展。这些节点的兑现,将直接影响这个项目在BD交易中的估值锚点和交易结构设计。对于关注眼科基因治疗赛道的合作方而言,这是一个已经进入注册临床阶段的稀缺标的。
合作对接——如您对该眼科基因治疗项目或相关技术合作有兴趣,欢迎联系对接。
联系人:唐华东
合作邮箱:
huadong.tang@meritsandtree.com
yuhan.zhang@meritsandtree.com
zehao.yue@meritsandtree.com
植德合伙人——唐华东律师
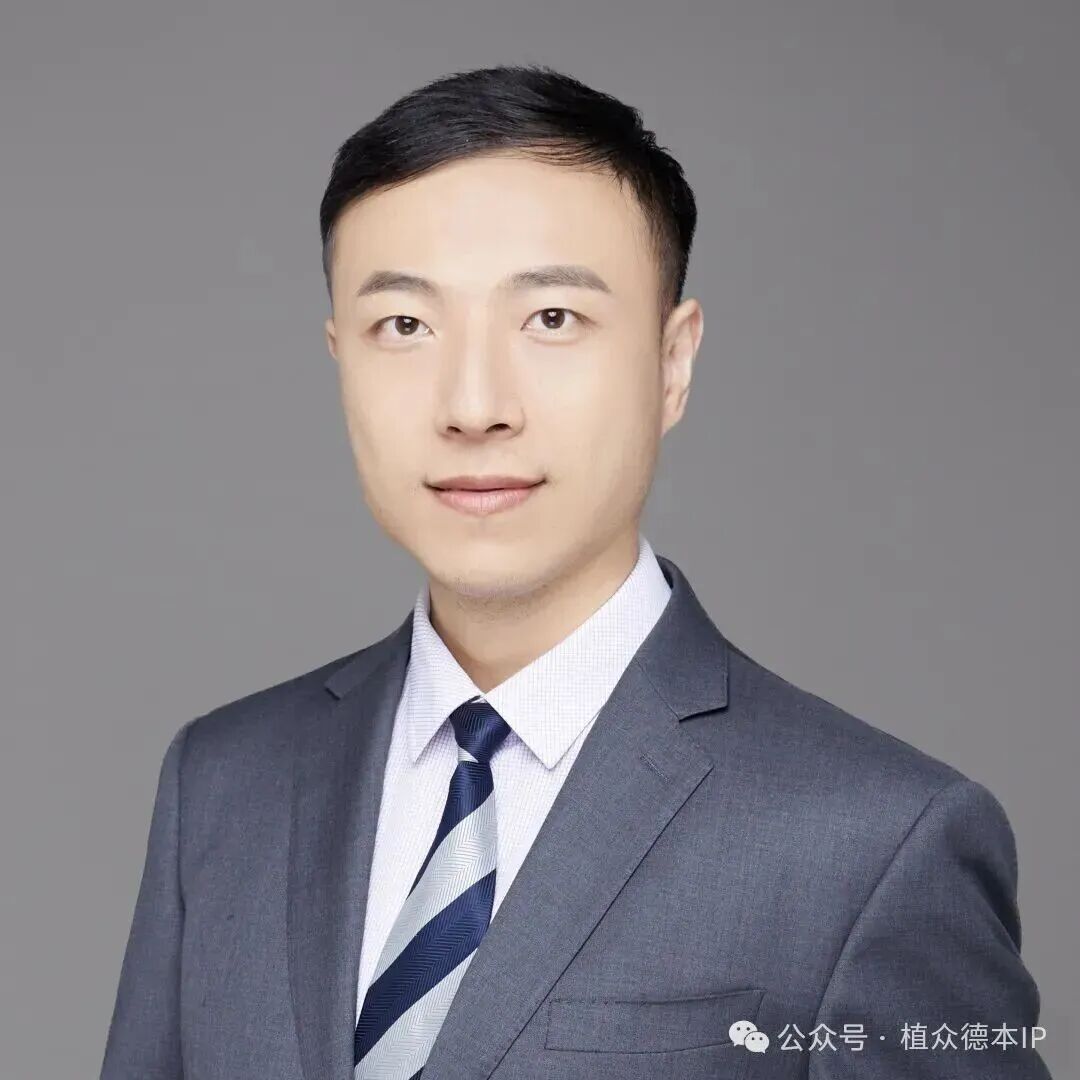
唐华东律师是北京植德律师事务所合伙人。在加入植德之前,唐华东律师在中国专利代理(香港)有限公司、北京市金杜律师事务所工作多年,还曾在国家知识产权局长期从事专利审查工作并获得副研究员高级职称。唐华东律师在技术和法律服务领域拥有十多年的实践经验,领导一支主要成员毕业于国内外知名院校的技术和法律复合背景人才队伍,为客户高价值专利资产构建、投融资交易、IPO上市、争议解决和政府合规等法律事务提供专业和高效的技术和知识产权法律支持。
唐华东律师擅长从客户商业目的出发,提供具有可操作性的知识产权保护方案,包括但不限于专利战略布局、专利挖掘、专利申请文件的撰写与审查、专利尽职调查、专利稳定性分析、FTO自由实施法律意见、专利侵权分析、专利无效挑战、专利侵权诉讼、商业秘密保护、知识产权保护体系的构建等。
唐华东律师毕业于清华大学获得生物化学与分子生物学专业博士学位,还曾获得中国政法大学法学硕士学位,是美国圣母大学访问学者,中国专利保护协会医药专业委员会委员,北京市律师协会专利法律委员会委员,清华健康中国同学会理事,世界中医药学会联合会知识产权分委会理事,外交部南南合作促进会会员,荣获国际权威法律评级机构《钱伯斯》2026年度榜单知识产权业务排名认可,国际知名法律媒体《商法》(CBLJ)2023“The A-list法律精英律界精锐”,名律堂--客户智选(医疗健康与生命科学行业法总推荐的优秀律师),受邀在亦弘商学院、清华工学院、贝壳大学、北京中医药管理局等授课,受邀在同写意、药智网、药融圈、DIA等机构举办的大会进行主题发言。
本群聚焦生物医药 IP 布局、BD 交易、管线授权、License 合作,欢迎扫码进群交流!
北京植众德本知识产权代理有限公司
本公司致力于为全球客户提供卓越、全方位的知识产权服务。自成立以来,我们已迅速发展成为一家在生物医药、医疗器械、高端制造、芯片半导体及人工智能等领域具有深厚实力的知识产权代理服务机构。我们的服务网络覆盖全国,并延伸至全球,为超过200家行业先进客户,提供高质量的知识产权支持。
【声明】
植众德本通过其官方网站http://www.meritsip.com/提供更多相关信息。本文内容由植众德本小编从公开网络平台收集,版权归植众德本所有。未经植众德本授权,任何单位或个人不得转载本文内容。已获授权的,应在授权范围内使用,并注明来源。对于任何侵犯版权或信息错误的情况,植众德本将及时进行处理,并追究相关法律责任。授权相关事宜请联系:meritsip@meritsandtree.com。
欢迎扫码 · 联系我们